
昨夜,FDA官网挂出对仿制药巨头梯瓦制药中国萧山工厂的警告信,缺陷包括关键工艺参数未监控、产品质量反复不合格、根本原因分析和CAPA无效、未能建立一个科学合理的取样计划、工艺验证取样不合理、未描述持续工艺确认计划如何确保质量属性持续符合并且批批一致
具体如下:
The U.S. Food and Drug Administration (FDA)inspected your drug manufacturing facility, Teva Pharmaceutical and Chemical(Hangzhou) Co. Ltd., 1889 Jingliu Road, Xiaoshan, Hangzhou, Zhejiang, Chinafrom September 26 to 29, 2016.
FDA于2016年9月26-29日检查了你们位于杭州萧山的梯瓦医药化工有限公司生产基地。
This warning letter summarizes significant deviationsfrom current good manufacturing practice (CGMP) for active pharmaceuticalingredients (API).
本警告信概述了原料药生产严重违反CGMP的行为。
Because your methods, facilities, or controls formanufacturing, processing, packing, or holding do not conform to CGMP, your APIare adulterated within the meaning of section 501(a)(2)(B) of the Federal Food,Drug, and Cosmetic Act (FD&C Act), 21 U.S.C. 351(a)(2)(B).
由于你们原料药的生产、加工、包装或保存的方法、场所或控制不符合CGMP要求,你们的原料药根据FDCA的501(a)(2)(B)以及21 U.S.C.351(a)(2)(B)被认定为掺假。
We reviewed your October 21, 2016 response in detailand acknowledge receipt of your subsequent correspondence.
我们详细审阅了你们公司于2016年10月21日及之后的回复。
During our inspection, our investigator observedspecific deviations including, but not limited to, the following.
我们的检查人员发现的具体问题包括但不仅限于以下:
1. Failure to establishwritten procedures to monitor the progress and control the performance of processing steps that may cause variability in the quality characteristics ofyour API.
未能建立书面程序以监控工艺步骤进程及表现,因此可能会导致你们API的质量特性的波动。
Our inspection found that approximately 10 percent of (b)(4)API batches produced at your facility from December 2014 to September 2016failed to meet the (b)(4) impurity limit. During this period, anadditional 10 percent of batches yielded out-of-trend (OOT) results for (b)(4).You have reprocessed rejected out-of-specification OOS batches but failed toimplement effective corrective and preventive actions (CAPA) to correct processdesign and control flaws that lead to excessive formation of this impurityduring processing.
我们检查发现你工厂自2014年12月至2016年9月生产的约有10%的某API批次不符合某杂质限度要求。在此期间,同一产品另有10%批次质量超趋势(OOT)。你们对OOS批准进行了返工,但未实施有效的CAPA来纠正工艺设计,控制工艺中导致此杂质过量生产的工艺瑕疵。
According to your response, a new root cause analysisfound that impurity failures appear to be related to insufficient control of (b)(4).You committed to monitor (b)(4) specific process parameters in the newprocess performance qualification batches of (b)(4) API and the first (b)(4)commercial batches. However, these proposed parameters differ from the“critical process parameters” monitored by your firm in the last three years.They also do not include all of the parameters that you categorized as“critical and significant” in the most recent process qualification study. Yourresponse does not commit to monitor future batches for all parameters thatimpact quality, and may contribute to the failure of a batch of intermediatesor API to meet specifications.
根据你们的回复,在新的根本原因分析中发现杂质失败貌似与对XX控制不充分有关。你们承诺会在该API新的工艺性能确认批次及首次XX商业批次中监测该特定工艺参数。但是,这些所提出的参数并不是你们公司在过去三年所监测的“关键工艺参数”。他们也不包括所有的你们在最近工艺确认研究中定为“关键和重要”的参数。你们的回复没有承诺在将来监测所有影响质量、可能会与中间体或API不符合质量标准有关的参数。
Your response is also inadequate because it did notinclude the risk assessment and related scientific rationale to ensure thatcontrols implemented for all batches will detect upstream processing variationand ensure final API quality. You also acknowledged in March 2017correspondence that additional lots have failed since you resumed commercialmanufacture of (b)(4) API. Recurrence of product quality failuresfollowing the completion of your investigation and process re-qualificationindicate that your root cause analysis and CAPA were ineffective.
你们的回复不充分还因为其中未包括风险评估以及相关的科学合理性,以确保对所有批次所实施的控制能检出上游工艺波动,确保最终API质量。你们在2017年3月的信函中告知我们自从你们恢复某API的商业生产以来,又有一些批次不合格。在你们完成调查和工艺再确认之后,产品质量又发生不合格表明你们的根本原因分析和CAPA是无效的。
In response to this letter:
在回复此函件时:
Provide an updated investigation into the root cause(s) of (b)(4) OOS results and an improved CAPA plan. Include provisions to ensure CAPA effectiveness.
请提交更新后的某OOS结果根本原因调查,以及改进后的CAPA计划。包括确保CAPA有效性的条款。
Specify if the presumed root causes for failures were actually observed in the failed (b)(4) batches.
说明在不合格的XX批次中是否实际观察到了所假定的根本不合格原因。
Describe why some finished (b)(4) API batches yielded OOS results for the bis-ether impurity, but passed testing for this same impurity at the(b)(4) stage.
说明为什么有些某API批次产生二醚杂质OOS结果,但却能通过在某工艺步骤中该相同杂质的检测。
List the past and current process parameters for (b)(4) API. Explain their role in the process, the potential impact on quality, the limits used, and your justification if you plan to cease monitoring and controlling any parameter during commercial batch manufacture.
列出过去和现在的某API工艺参数。解释在工艺中各参数的作用、对质量的潜在影响、所使用的限度以及如果你们计划停止在商业批次生产中监测和控制任一参数时你们的论证。
Explain your systems for incorporating reprocessing activities into Drug Master Files.
解释你们将返工活动整合入DMF文件的系统。
Provide procedures that ensure that reprocessed lots and process performance qualification lots are included in your stability program.
提供程序确保返工批次和工艺性能确认批准被放入你们的稳定性计划中。
2. Failure to establish a sampling plan based on scientifically-sound sampling practices.
未能建立一个科学合理的取样计划
Our investigator documented deficiencies in your validation sampling plan for (b)(4) API. You did not conduct adequate monitoring and testing during process performance qualification stage to evaluate whether product quality was uniform throughout each batch. You only assessed water content at the drying step for homogeneity.
我们的检查员发现了你们对XX API的验证取样计划的缺陷。你们在工艺性能确认阶段没有进行充分的监测和检验以评价每一批次的产品质量是否一致。你们只在干燥步骤评估了水分含量的均匀性。
In your response, you acknowledged that a higher level of sampling during the revalidation of the manufacturing process revealed some inter-batch variability in residual solvents and particle size distribution of (b)(4).
在你们的回复中,你们确认了在生产工艺再验证期间的一个高水平的取样显示XX的残留溶剂和粒度分布存在一些批内差异。
Your response is inadequate because it did not describe how your continued process verification program assures that quality attributes continue to be met batch-to-batch, as well as uniformly throughout each batch. Regarding uniformity, using only (b)(4) samples for attributes that may significantly vary within a batch is insufficient to ensure that your process remains in an ongoing state of control.
你们的回复是不充分的,因为没有描述你们的持续工艺确认计划如何确保质量属性持续符合并且批批一致。关于一致性,仅仅使用XX样品来确认可能在批内显著变异的属性是不足以确保你们的工艺保持在一个持续受控状态的。
In response to this letter:
回复此函:
· Specify how you will improve batch sampling of (b)(4) API to ensure that you detect intra- and inter-batch variability during commercial manufacturing.
详细说明你们将如何改善XX API的批取样来确保你们可以在商业生产过程中发现批内和批间变异。
· Evaluate other API produced by your firm for adequacy of sampling plans.
· 评价贵司生产的其他API取样计划的充分性。
· Provide overall quality system improvements to ensure all sampling performed by your firm is representative and able to detect non-uniformity of the quality attributes that may vary within a batch.
· 提供质量体系的总体改善以确保贵司执行的所有取样都能具有代表性并能够检测到可能发生变异的质量属性的不一致性。
来源:新浪医药新闻 作者:GMP办公室
为你推荐
 资讯
CELMoD药物赞赋中国获批用于治疗多发性骨髓瘤
联合达雷妥尤单抗和地塞米松适用于治疗既往接受过至少一线治疗(包括一种蛋白酶体抑制剂和一种免疫调节剂)的多发性骨髓瘤成人患者
2026-09-30 18:52
 资讯
武田制药泽索昔替尼三项3期LATITUDE银屑病研究新数据公布
武田制药Zasocitinib(泽索昔替尼)在头对头3期银屑病研究中较氘可来昔替尼达到更高的皮损清除率,进一步支持其作为便捷的每日一次口服方案具有实现快速且持久皮损清除的潜力
2026-09-30 14:44
 资讯
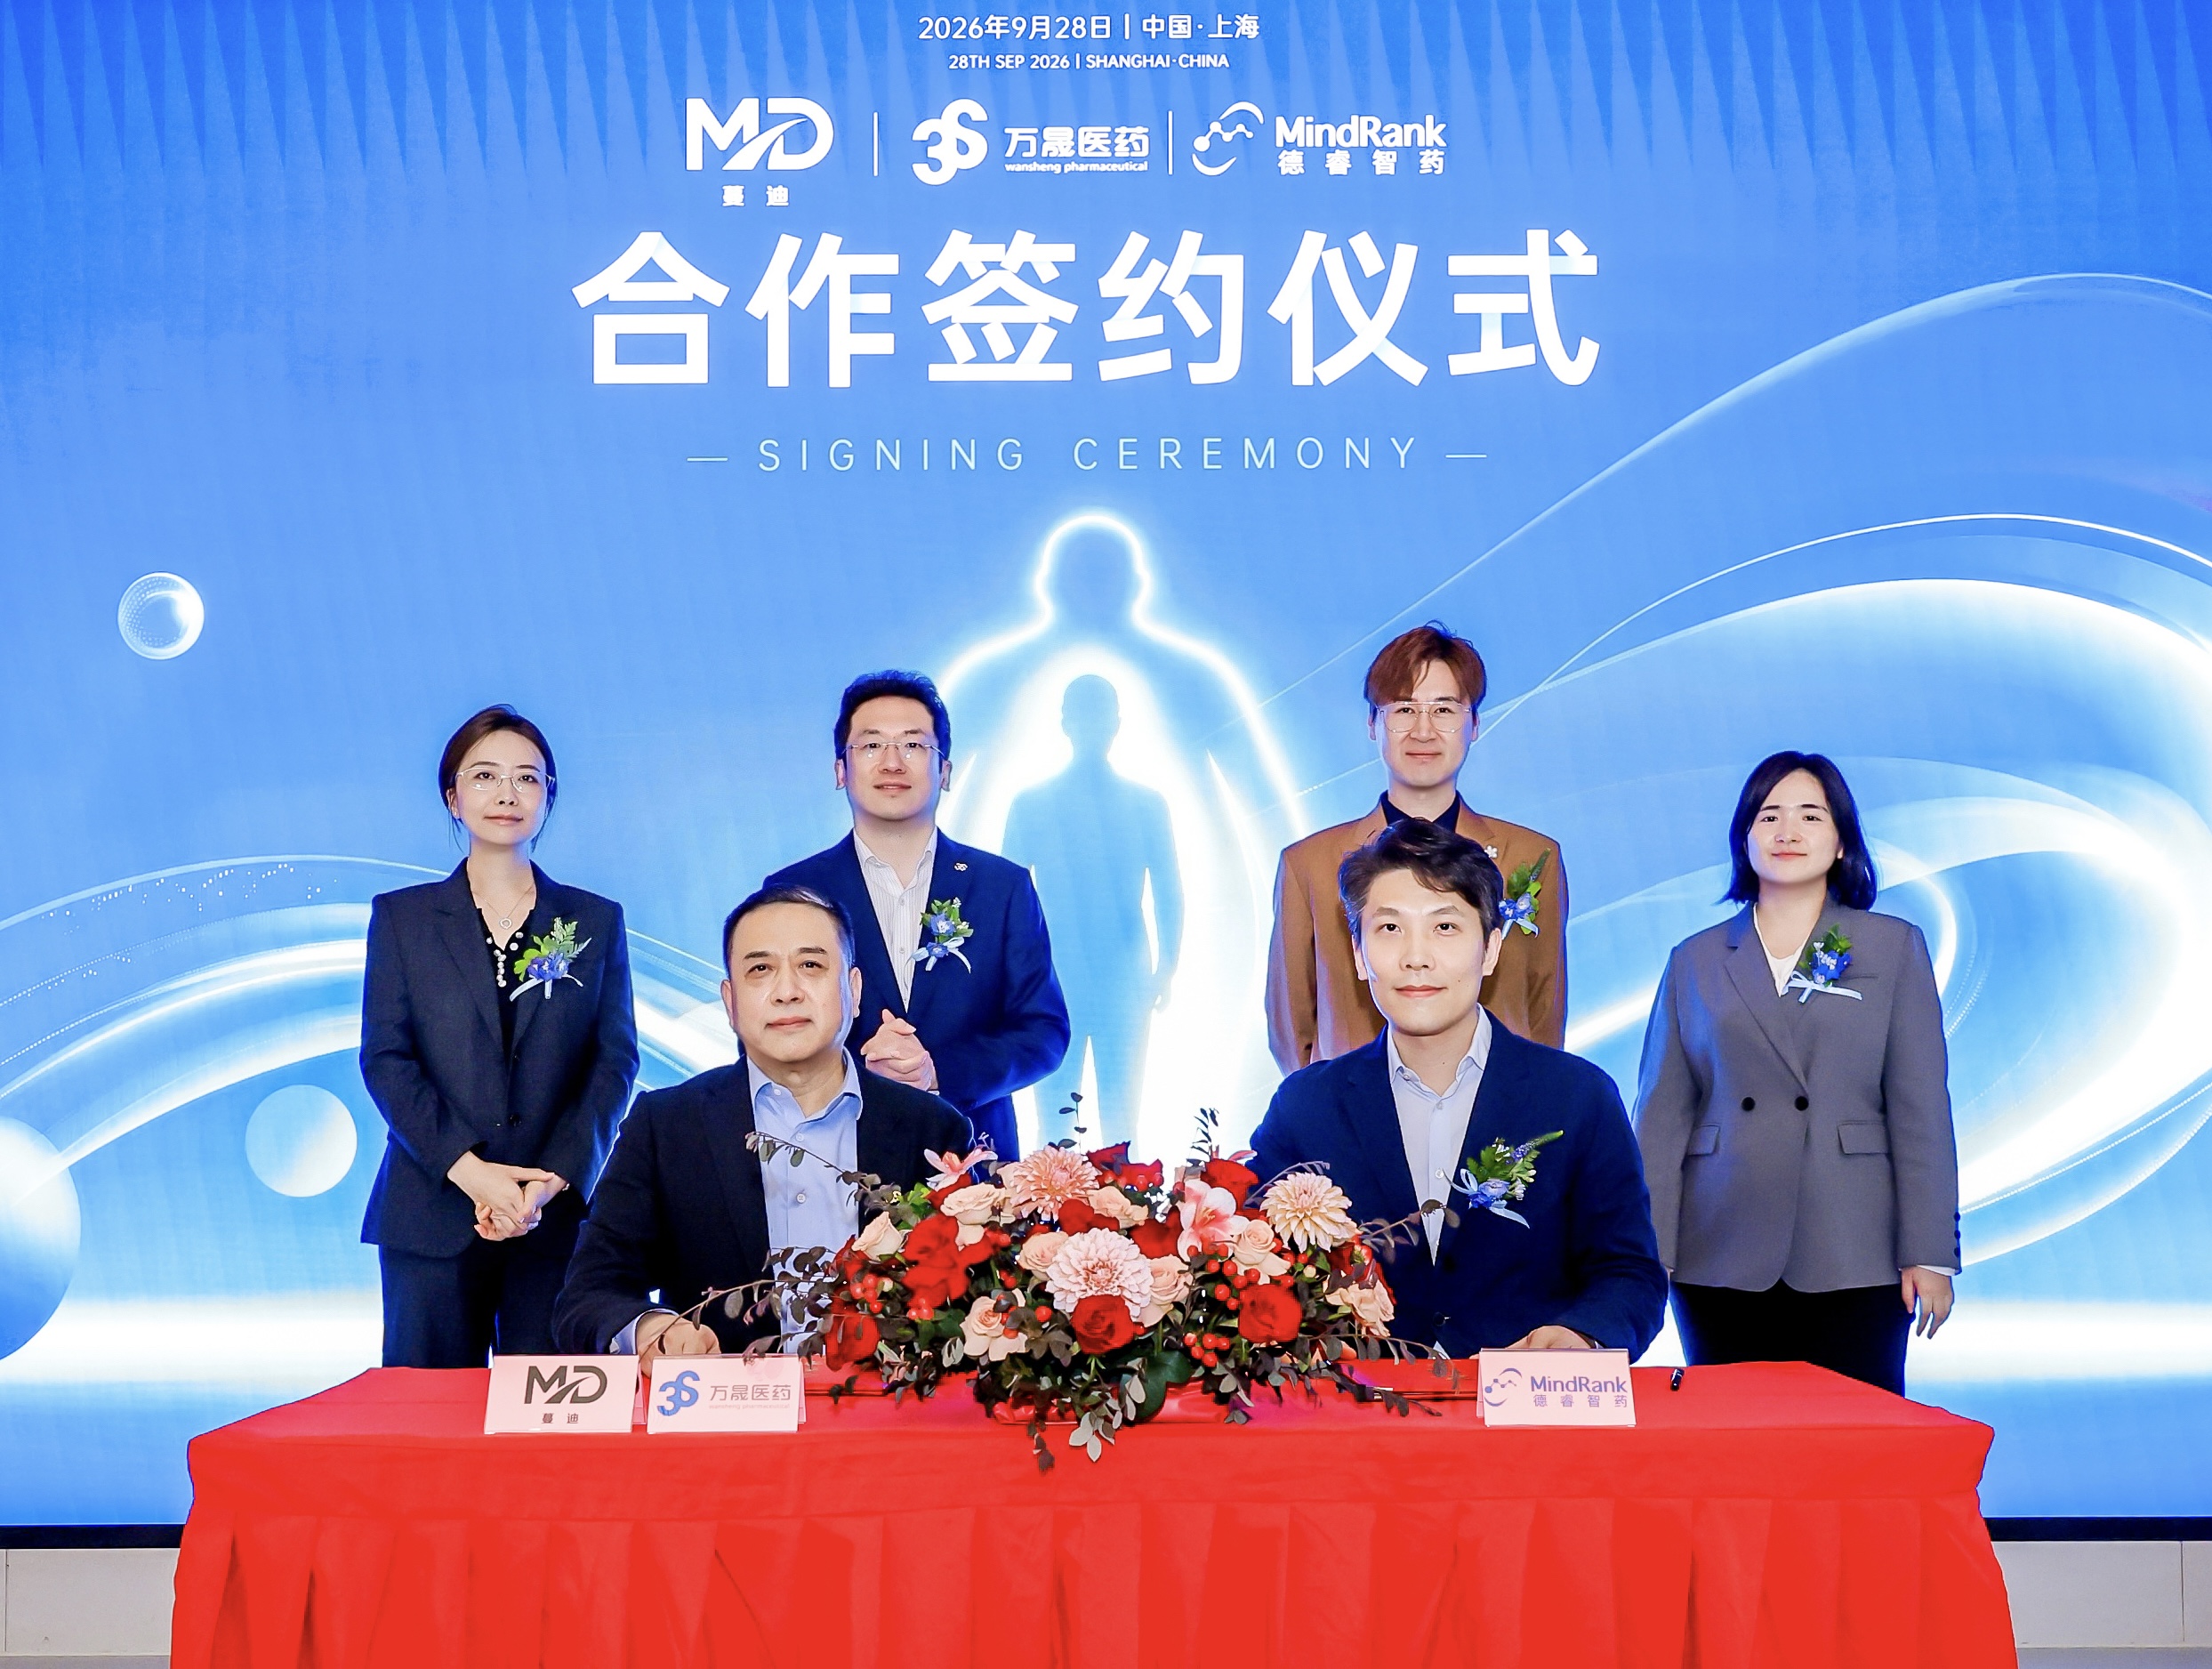
三生制药引入一款口服GLP-1药物
9月28日,杭州德睿智药科技有限公司宣布,与三生制药旗下子公司浙江三生蔓迪药业有限公司及万晟医药就德睿智药自主研发的AI设计口服小分子GLP-1受体激动剂MDR-001,达成覆盖中国...
2026-09-30 11:37
 资讯
依视路陆逊梯卡公布依视路星趣控2.0镜片六个月中期临床试验重要结果
配戴依视路®星趣控®2 0镜片6个月的延缓近视进展效果,与既往研究中配戴第一代依视路®星趣控®镜片12个月时报告的效果相当,说明其延缓近视进展可能更快速, 并进一步验证了...
2026-09-29 20:41
 资讯
7款产品拟纳入创新医疗器械特别审查程序
9月28日,国家药品监督管理局医疗器械技术审评中心发布创新医疗器械特别审查申请审查结果公示(2026年第16号),共有7款产品拟纳入创新医疗器械特别审查程序。
2026-09-29 17:33
 资讯
上海思璞锐与默沙东达成全球独家授权协议,首付款4亿美元
根据协议条款,思璞锐已授予默沙东SPR2015在全球范围内开发、生产及商业化的独家权利。思璞锐将获得4亿美元首付款,并有资格获得与多个适应症相关的开发、商业化及其他活动有关...
2026-09-29 14:54
 资讯
阿斯利康20亿美元战略投资summit
9月29日早间,Summit宣布,阿斯利康将出资20亿美元对该公司进行战略股权投资,并将主导推进依沃西联合阿斯利康的Sonesitatug Vedotin(Sone-Ve,CLDN18 2 ADC)用于治疗多种胃肠道肿瘤的临床研究。
2026-09-29 10:35
 资讯
默沙东贝组替凡联合卫材仑伐替尼疗法获批上市
据卫材官网9 月 28 日消息,美国 FDA 已批准贝组替凡联合仑伐替尼上市,用于治疗既往接受过 PD-1 PD-L1 抑制剂治疗的晚期透明细胞肾细胞癌(ccRCC)成人患者。新闻稿指...
2026-09-28 16:04
 资讯
百利天恒三款产品的三项适应症被纳入突破性治疗品种名单
T-Bren(HER2ADC)、宜泽康(伦康依隆妥单抗,BL-B01D1 iza-bren)和BL-M05D1(Claudin18 2 ADC)。
2026-09-28 14:19
 资讯
海思科HSK42360-Na片被纳入突破性治疗品种名单
9月27日,海思科公告称,公司创新药HSK42360-Na片正式被国家药监局药品审评中心纳入《突破性治疗品种名单》,用于治疗BRAFV600突变的复发或进展性高级别脑胶质瘤。
2026-09-28 13:06
 资讯
阿美替尼获欧盟批准上市后被撤销上市许可
9月27日消息,翰森制药公告称,欧盟委员会(EC)宣布撤销甲磺酸阿美替尼片在欧盟的上市许可。该产品于2026年2月12日获欧盟委员会批准上市。
2026-09-28 11:19
 资讯
圣诺生物下半年超30%营收将损失
近日,圣诺生物发布公告,公司的全资子公司圣诺制药于2026 年 8 月 20 日至 2026 年 8月 22 日、2026 年 8 月 24 日及 2026 年 8 月 27 日接受了FDA检查组的现场检查。
2026-09-27 20:12
 资讯
联邦制药收到第二次里程碑付款
9月24日,联邦制药发布公告,公司9月23日收到诺和诺德支付UBT251注射液2型糖尿病适应症全球II期临床里程碑付款900万美元(扣除丹麦预缴税后)。
2026-09-26 21:34
 资讯
通化安睿特生物重组人白蛋白注射液暂未获批
9月22日,国家药监局官网发布的药品通知件送达信息显示,通化安睿特生物制药股份有限公司(以下简称通化安睿特)的重组人白蛋白注射液(受理号:CXSS2600050)于9月21日被签发通...
2026-09-25 17:02
 资讯
诺诚健华与礼来达成BD合作,最高1亿美元的首付款和近期付款
根据协议条款,诺诚健华有权获得最高1亿美元的首付款和近期付款,以及最高32 5亿美元的开发和商业化里程碑付款。此外,诺诚健华有权就许可产品的年度净销售额收取个位数百分比...
2026-09-24 16:12